
近日,我校化学与化工学院李旭副教授在国际期刊《Chinese Chemical Letters》发表研究论文。该研究将高通量密度泛函理论(DFT)与含时密度泛函理论(TD-DFT)计算与机器学习深度融合,从22个量子化学描述符中精准锁定决定共价有机框架(COFs)光催化水解析氢反应性能的关键因素,相当于为COFs光催化剂的理性设计装上了一套“导航系统”。
共价有机框架(COFs)具有可调控的电子结构和高度有序的孔道,是环境治理与可再生能源领域备受关注的光催化材料。然而,其电子结构高度依赖给体(D)/受体(A)单元与共价连接方式的选择,传统设计长期依赖试错,开发效率低。如何从庞大的设计空间中快速筛选高性能COFs光催化剂,是该领域亟待突破的瓶颈。
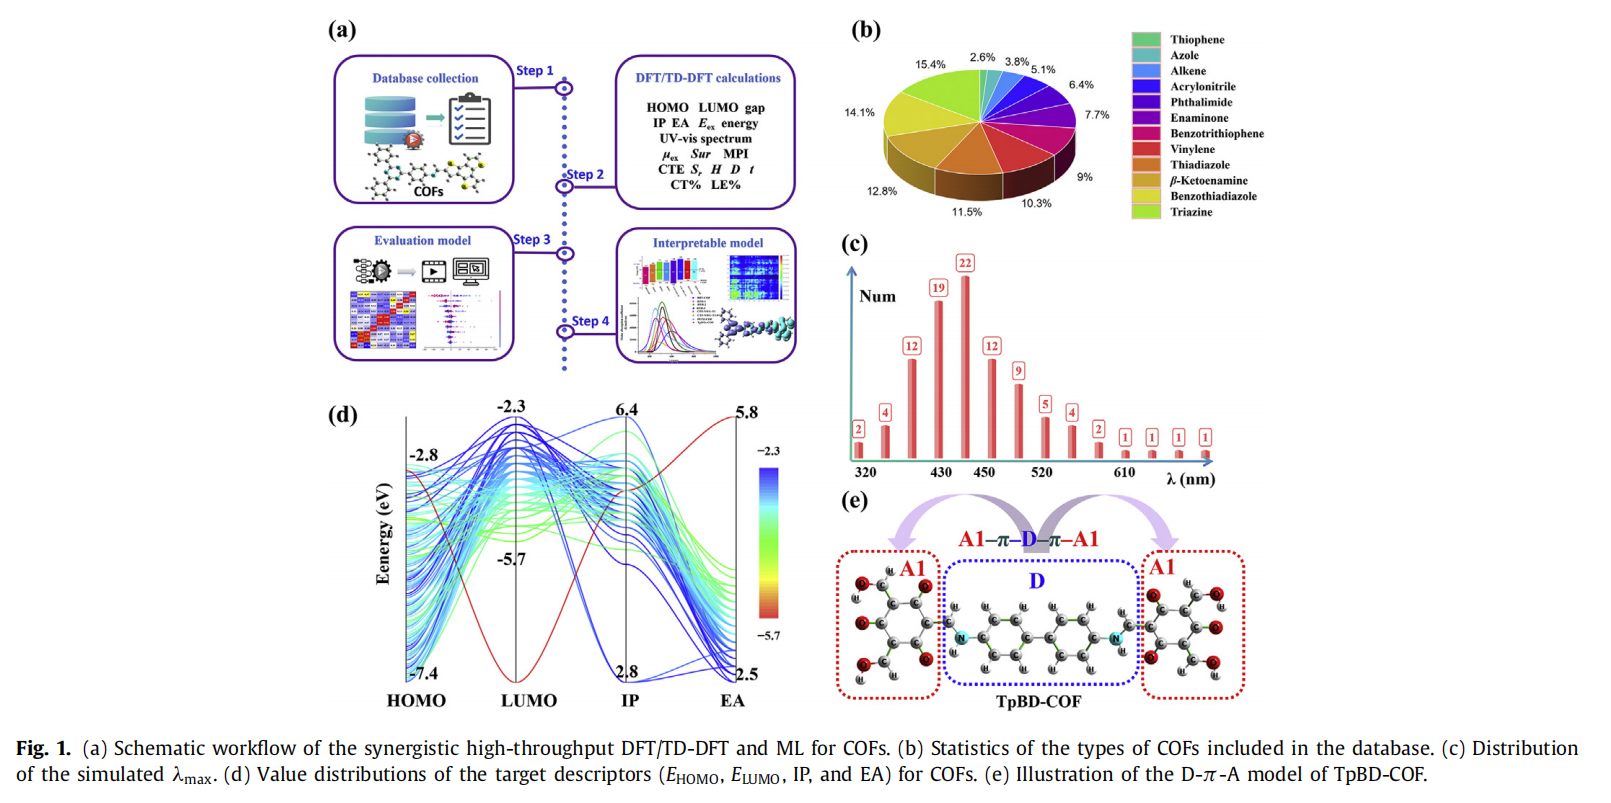
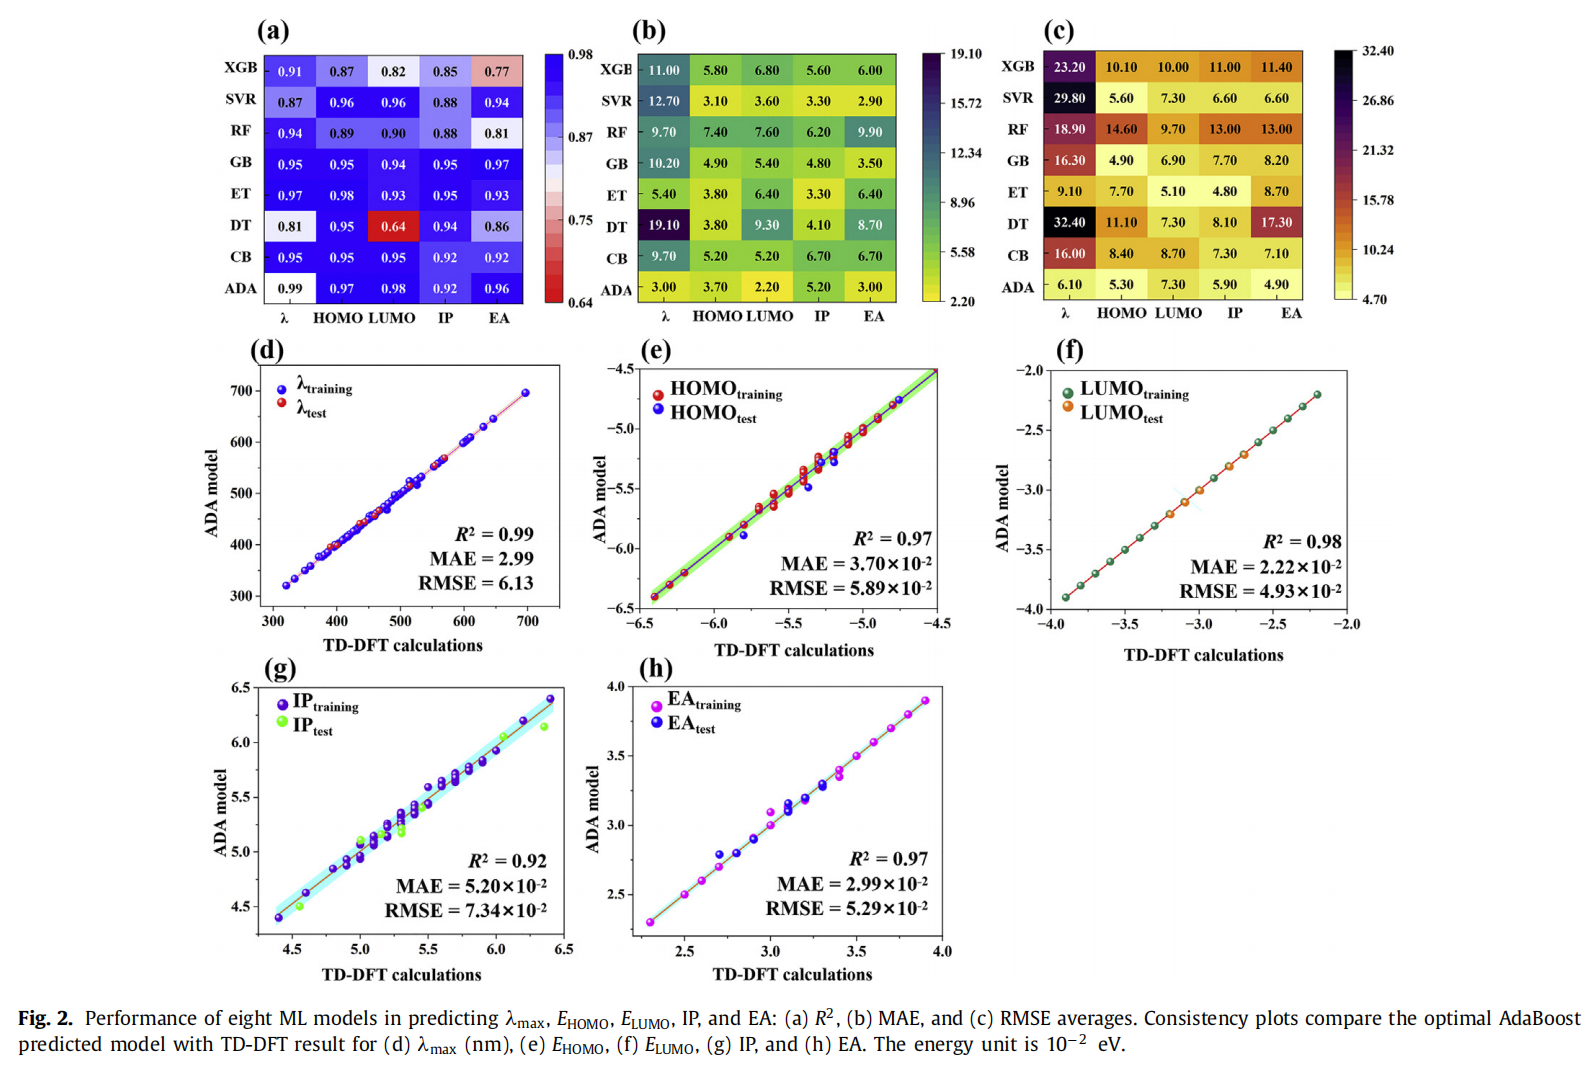
针对这一挑战,团队构建了包含100种D-π-A型COFs的数据库,结合密度泛函理论与时域密度泛函理论计算,提取了22个量子化学描述符,并以分子轨道能级、电离势、电子亲和能和最大紫外-可见吸收波长五个目标描述符作为评价COFs光催化性能的理论基础。研究系统评估了8种机器学习算法,发现自适应提升(AdaBoost)模型预测性能最优,对五项目标描述符的R²均超过0.92,其中对最大吸收波长的预测R²高达0.99,平均绝对误差仅2.13 nm。
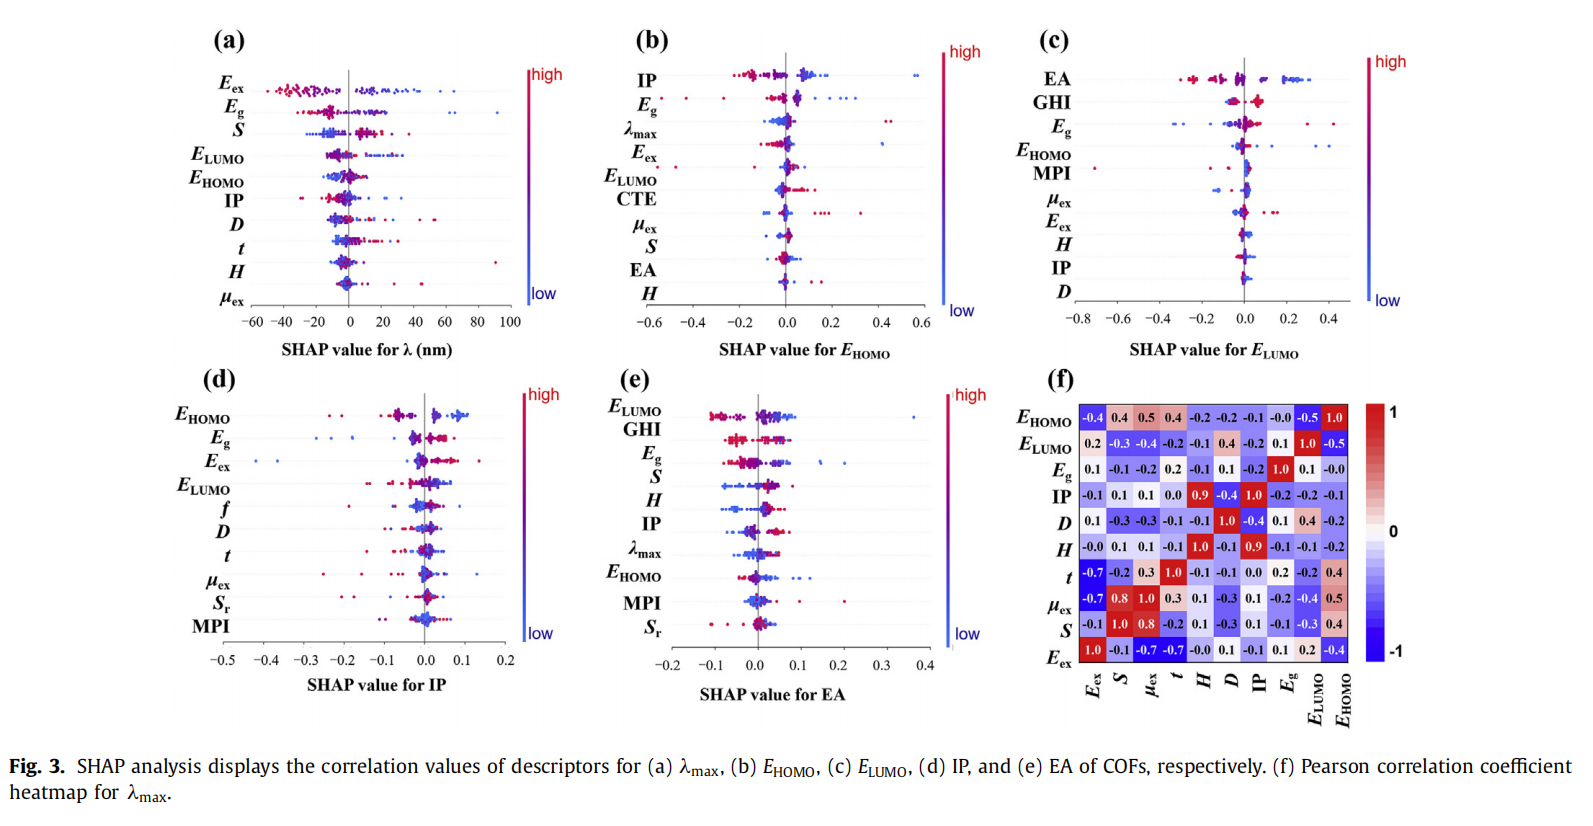
通过SHAP可解释性分析与Pearson相关性分析,研究进一步揭示了关键描述符之间的内在联系。结果表明,能隙是连接电子结构与多个目标描述符的关键桥梁,与五项目标性能均呈现显著相关性;激发能、极化率等描述符对光吸收行为具有重要影响;而电离势与HOMO能级、电子亲和能与LUMO能级之间分别呈现强负相关,印证了能级结构对氧化还原能力的决定作用。
团队还选取TpBD-COF、COF-F、BTH-TZ-COF和g-C₅₄N₆-COF四种代表性COFs,通过前线分子轨道、电荷密度差、电荷转移积分和跃迁密度矩阵等可视化分析,系统阐释了D-π-A结构对电荷分离与转移的调控机制。研究发现,COF-F因含氟吸电子单元表现出最显著的红移吸收;BTH-TZ-COF则因富电子苯并三噻吩与缺电子三嗪的协同作用,展现出高效的电荷分离能力。
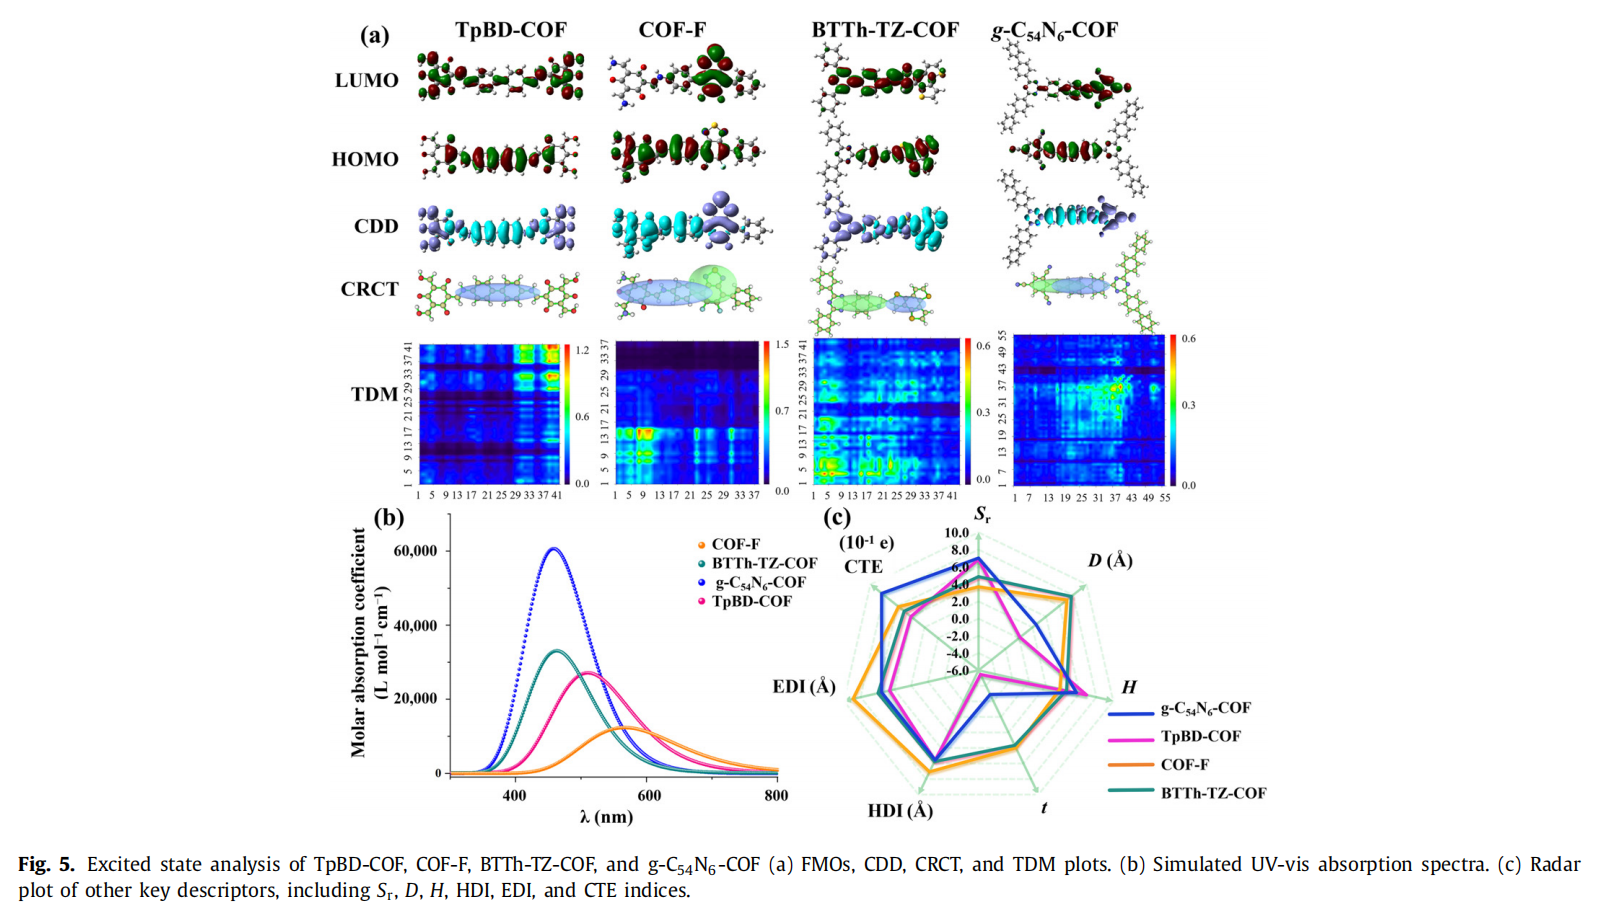
基于上述结果,研究提出高性能COFs光催化剂的设计框架:应同时具备窄能隙以实现宽光谱吸收、匹配的能级以驱动目标氧化还原反应、以及高效的电荷分离与传输能力。通过构建不对称D-π-A结构、引入吸电子或给电子基团、延长π共轭体系等策略,可对电子结构进行精细调控,从而实现光吸收、能级匹配与电荷分离的协同优化。
该研究建立了一套将高通量理论计算与机器学习深度融合的数据驱动策略,揭示了COFs光催化剂的关键量子化学描述符及其构效关系,为高性能COFs光催化剂的理性设计与高通量筛选提供了理论依据和方法支撑。
我校化学与化工学院李旭副教授为论文通讯作者,研究生陶永红、本科生文玉麟等参与研究工作,海南大学王庆吉副教授、武汉大学郎贤军教授为共同通讯作者。研究工作获得国家自然科学基金、海南省教育厅等项目支持。
题目:Accelerated discovery of descriptors of covalent organic frameworks as photocatalysts via synergistic high-throughput DFT/TD-DFT and machine learning
期刊:Chinese Chemical Letters
DOI:10.1016/j.ccl.2026.113094